从GWAS到论文排版:科研答疑与学习资源
本文为2019年社区讨论存档。工具状态、平台功能与版本相关;引用的预印本已核对正式发表信息。
软件作者发布新版本信息:
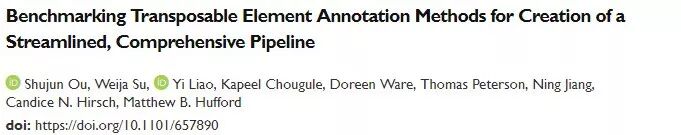
区树俊 ISU:大家好,EDTA终于更新了!在@苏维佳-ISU 和我的努力下,EDTA现在支持各种生物基因组的TE注释啦。欢迎试用和反馈👉 https://github.com/oushujun/EDTA 。有问题请直接开Issue,这样后面的人都能受益。多谢大家支持!该研究后来正式发表于Genome Biology,见参考文献。
另一个软件LTR retriever也早就available👉 https://github.com/oushujun/LTR_retriever 。测试来测试去还是发现自己家的最好😂。而且EDTA把这整个流程都整合了,不需要自己准备输入文件。perl EDTA_raw.pl -genome genome.fa -type ltr -threads 36 这就相当于只跑LTR_retriever,简化了很多。袁道军-ISU-HZAU:👍 安装便利、功能强大、计算高效李瑞东 Gilead:树俊,用perl开发的软件安装的时候需要提前装好各种module吗?区树俊 ISU:我没有用bioperl,所用到的modules都是系统自带的,其他的依赖全部用conda安装
恭喜新作发表,与作者交流探讨
杨金良-UNL:Assembly of allele-aware, chromosomal-scale autopolyploid genomes based on Hi-C data (Zhang et al. 2019. Nat Plants 5: 833-845) 恭喜@唐海宝 教授!👏省伟-NJAU:唐老师,ALLHiC这个流程有没有试过小麦?唐海宝:@杨金良-UNL 谢谢!@省伟-NJAU 没有试过。一般异源多倍体(如小麦)如果亚基因组差异大,拼接并没有太大问题,就是不同单倍型不会装混。我们这个流程解决的是单倍型序列比较接近的情况(同源多倍体,如甘蔗、苜蓿、土豆)。区树俊 ISU:有机会试试蓝莓,异源四倍体祖先分化大概1MYA唐海宝:我也在蓝莓基因组文章上(Colle et al. 2019. GigaScience 8: 1–15),这个应该是Dovetail做的?区树俊 ISU:🤝才意识到我们是素昧平生的共同作者。ALLHiC能对付二代测序+HiC的情况吗?唐海宝:看情况,有特定的场景。现在有很多杂合/多倍体基因组拼接错误地将alleles组装在一起,让人觉得是“串联重复”。这种错误用ALLHiC就可以有效地避免。鲍志贵 OE:要用ALLHiC的话,前期组装必须用Canu一类对杂合和allele敏感的组装软件?唐海宝:对,要在contig水平把allele单独装出来。一般目前用PB/ONT都自动能办到。
关于GWAS分析
陈雨露-ISU:现在做glm的GWAS大家用的是什么软件或者R包呀杨金良-UNL :gemma也可以glm吧省伟-小麦组学:最近有个新的R包rMVP可以做GWAS,挺全的,自动出图等梁智凯-UNL:刘小磊开发的MVP不错,不用来回整理数据格式谭瑞娟-MSU:Google搜Rtools, 下载安装,然后再装rMVP
关于FST分析
郭婷婷-ISU:求助,我算了基于一个基因全部SNP的Fst,用的是Nei的算法,值是0.42。有没有大神告诉我,这个值是不是太高了。也叫GST。杨金良-UNL :算diversity的时候,不能只考虑variant sites, invariant sites should also be considered。崔融丰 MPI-AGE:有一个问题,你算 gst 的时候,是只算至少一个种群里面具有多态性的位点,还是连 fixed 的位点也算?比如,一个种群都是 A, 另一个都是 T , 這种位点有没有算进去啊?好像应该固定了的不同位点也要算吧?那些都是 Fst = 1 啊。杨金良-UNL :只算有多态性的,那就肯定偏高。要用sequence本身来算。崔融丰 MPI-AGE:这要看你的两个种群的分化程度。兩个种群开始分化的时候会有很多共有的多态性位点,然后慢慢的就会随机固定,並且各个种群就会慢慢积累自己独有的突变,所以计算時还要考虑那些固定了的不同。物种完全分开后,就没有共享的多态位点了,Fst 就变成 1 了。我觉得只要你计算过程正确,算出來是多少就多少呗 很多時候物种就是分类学家说了算。郭婷婷-ISU:可不可以这样理解,单个位点都可以算个Fst,我这样算属于多个位点combine averaged Fst。黄恺驰_UBC: 可以的 但单个基因的范围和全基因组水平的分化比还是比较局限。主要还是看你想回答什么问题,0.4这个值没有对比没法说高还是低。崔融丰 MPI-AGE:是的,单个位点可以算,然后可以多个位点合并。但我记得不是简单的平均。我好像使用的是Weir方法。区树俊 ISU:可以参考 Huang et al. 2012. Nature 490: 497–501郭婷婷-ISU:我也找到一篇文章:Estimating and interpreting FST: The impact of rare variants(Bhatia et al. 2013 Genome Res 23: 1514-1521)
前方高能!! 学习资源大分享
Part 1 数量遗传学
宗宇_OSU_ZJNU:我最近也在估算Fst,是种群间的。用的是ANGSD,两个种之间的差异,有些高值到了0.7甚至0.9。计算方法是基于Fumagalli et al. 2013 Genetics 195: 979–992。对算法和公式一脸茫然😳。杨金良-UNL :可以看一下Graham Coop的popgen notes (https://gcbias.org/population-genetics-notes/)。对数量遗传感兴趣的,参见本人的一些课件(https://jyanglab.com/AGRO-931-2018/)。从Falconer&Mackay的第八章开始,Statistical Foundation。区树俊 ISU:谢谢分享!工作量好大啊,能否分享一下怎么准备的课程?杨金良-UNL :我给自己挖了一个坑,哼哧哼哧填上的。。。写书编教材技术层面建议Github,Overleaf,CSS, Rmd, R package: xaringan 等等先了解一下。内容方面的话,我上过这门课,简化了参考书。
Part2 生信可视化R代码
李瑞东 Gilead :分享下最近整理的常用的生物信息数据可视化的R代码。方便大家画图时使用。浏览器中打开 https://rli012.github.io/BioinfoHub-pages/book/ 即可。目前收录的比较偏下游。转录组分析用到的可能更多些。基因组分析等还没总结,欢迎指正和多多交流!编者补充:常用R包ggtree画系统发生树的朋友,可以参考余光创Y叔的教材 https://yulab-smu.github.io/treedata-book/
生信分析标准化流程
杨金良-UNL :我们建CGM还有一个初衷,目前尚未实现:就是把基因组的可视化脚本、或其他常规流程标准化起来。吴昕-GrandOmics&NextOmics:建议编流程使用WDL/CWL规范,不要重新发明轮子。孟浩巍 PKU:我觉得Snakemake也很好用呀。我自己录过一系列免费教程视频 https://ke.qq.com/course/393358
同步文件、记笔记的工具
樊维姝-UNL-KIB:请问不同设备之间文件同步,有什么推荐的工具吗?我目前用的是坚果云,但有数据限制。庄轩-UC:我一直用Dropbox很多年了。刘科辉-SYSU:百度云,勉强顶用,还免费。鲍志贵 OE:OneDrive也还不错。赵飞-sibs:GoodSync可以学习一下。雷栗_JGI:我用OneNote,现在同步很好,无论什么平台,只要有网就行。省伟-NJAU:印象笔记也不错嘛,手机端、电脑端都支持,它的剪藏功能很赞,支持收藏微信的文章。何逸建-RAI:Evernote比较适合第一时间快速记录琐碎的信息,所谓第二大脑。而OneNote很接近真实的笔记,更适合思考后整理笔记。两者可以互补。祁新帅BHB、省伟-NJAU:推荐一下Typora,好用的很。尤其图片插入功能,配合在线图床使用很方便。邹枨-Cornell:我用Typora记工作流程,Evernote记各种杂事,用Zim管理本地文件和资源。
添加引用工具全指南
刘科辉-SYSU:各位,我发现Endnote添加reference,会有各种小细节的格式错误,如何破解?陆俊豪-university Alberta:识别有错误很正常,都要手工矫正的啊。。陈林兴-UCB:感觉Google Docs的插件还是挺好用的。沈星星@VanderbiltU:可以自己写一个脚本,根据doi自动从NCBI抓下来,然后想怎么format都行。我博士的时候用过Mendeley,也可以根据doi或PubMed id自动同步提取。杨金良-UNL :LaTeX + Google Scholar,再也不用担心文献引用的问题。区树俊 ISU:Endnote,Paperpile,还有其他,都会有各种格式小错的。Robin Buell教给我的方法是,每当发现citation错误,一定要回到软件或数据库里修改,这样只需要改一次,下次再用就没问题了,永远不要在文章里修改。余光创_SMU_bioinfo:Linux系统下可以用LibreOffice + Zotero。
LaTeX入门
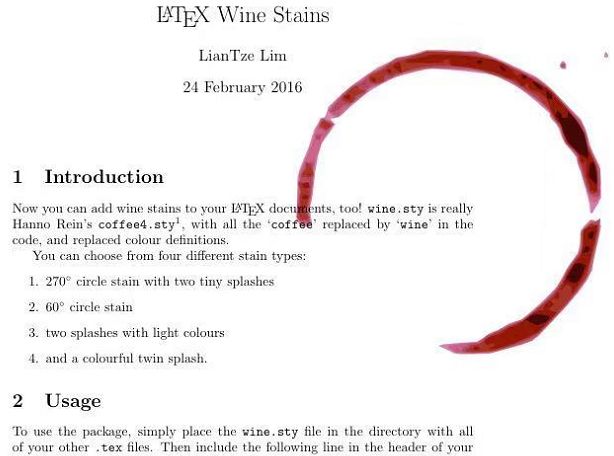
刘科辉-SYSU:有没有推荐入门的LaTeX软件?邹枨-Cornell,魏馨竹 UCB:Overleaf 可以online写,也有很多template。崔融丰 MPI-AGE:使用LaTeX好处是什么呢?李勤UBC:排版便利、非常规范。对数学公式友好。如果用过markdown的话,上手不会太难。杨金良-UNL :LaTeX是必须要有的啊!尤其是你的ms上需要一个红酒杯印的时候:
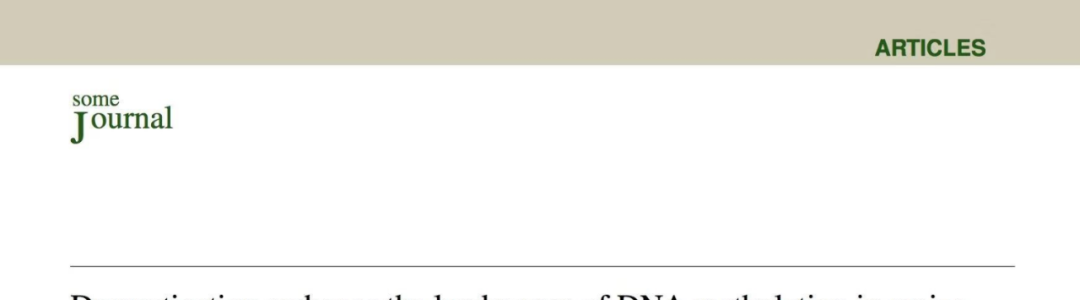
或者你想发Nature,review偏偏不接受的时候:
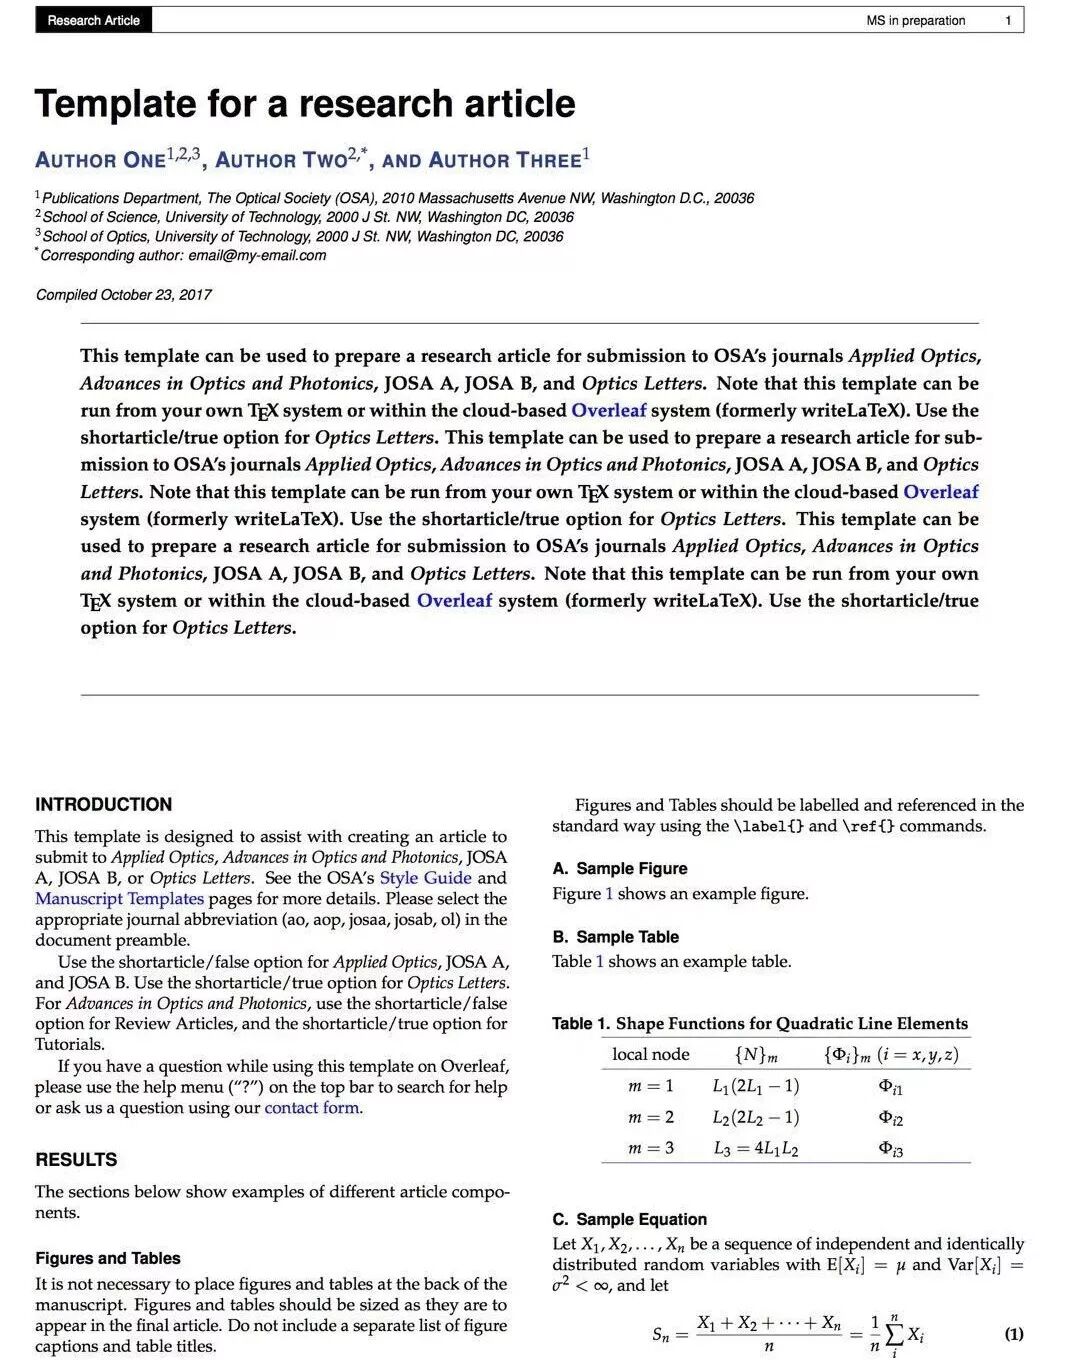
或者你想要一篇ms in preparation format的时候!
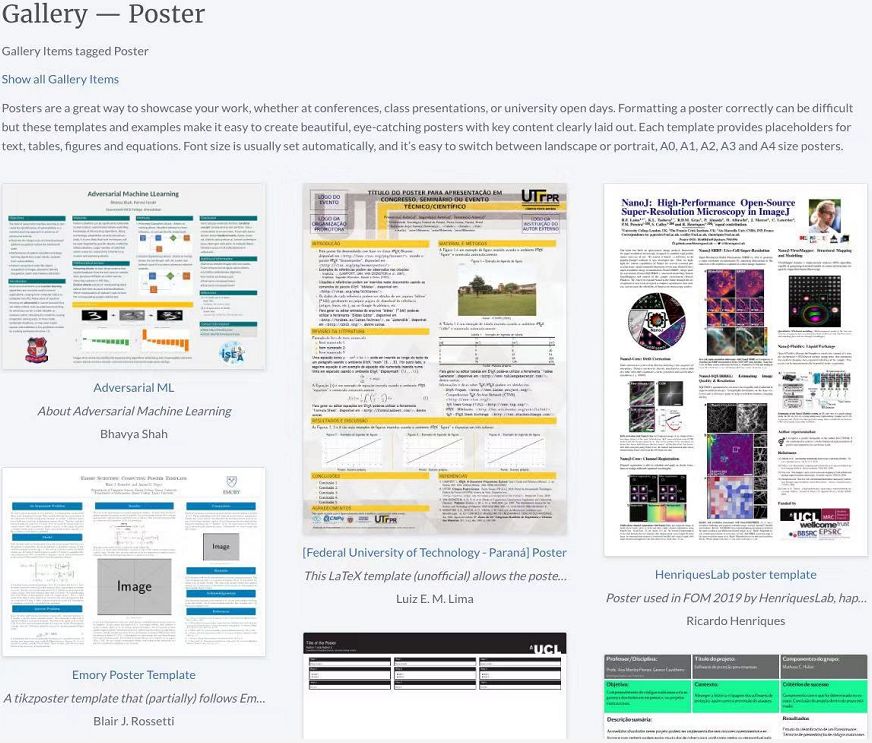
或者你想很短时间搞定一个poster的时候!
我以前写过一个教程:http://yangjl.com/en/codes/2016/09/09/atom 具体操作是Atom+LaTeX+很多add-on。我现在正在做poster,顺便科普一下:
在Overleaf上拷贝一个模板
Git clone到本地。(也可以在overleaf上直接操作,但少了很多灵活性)
用Atom编辑器进行编辑,可以看到实时渲染结果。
你甚至可以看到这个文档,在历史上任何时间,谁做过什么操作。然后可以瞬时回到过去的那个版本。这些经验来自谢益辉老师的分享。
编者注:谢老师的报告荣获CGM年度最佳视频奖 谢老师的网站:https://yihui.name/ 。谢老师提出了JournalDown Project,用了JournalDown,我们可以解脱于格式的桎梏,只需专心创造内容。
来源回放
参考文献
- Ou S, Su W, Liao Y, Chougule K, Agda JRA, Hellinga AJ, Lugo CSB, Elliott TA, Ware D, Peterson T, Jiang N, Hirsch CN, Hufford MB. Benchmarking transposable element annotation methods for creation of a streamlined, comprehensive pipeline. Genome Biology. 2019;20(1):275. DOI: 10.1186/s13059-019-1905-y
- Zhang X, Zhang S, Zhao Q, Ming R, Tang H. Assembly of allele-aware, chromosomal-scale autopolyploid genomes based on Hi-C data. Nature Plants. 2019;5(8):833-845. DOI: 10.1038/s41477-019-0487-8
- Colle M, Leisner CP, Wai CM, Ou S, Bird KA, Wang J, Wisecaver JH, Yocca AE, Alger EI, Tang H, Xiong Z, Callow P, Ben-Zvi G, Brodt A, Baruch K, Swale T, Shiue L, Song Gq, Childs KL, Schilmiller A, Vorsa N, Buell CR, VanBuren R, Jiang N, Edger PP. Haplotype-phased genome and evolution of phytonutrient pathways of tetraploid blueberry. GigaScience. 2019;8(3):giz012. DOI: 10.1093/gigascience/giz012
- Huang X, Kurata N, Wei X, Wang ZX, Wang A, Zhao Q, Zhao Y, Liu K, Lu H, Li W, Guo Y, Lu Y, Zhou C, Fan D, Weng Q, Zhu C, Huang T, Zhang L, Wang Y, Feng L, Furuumi H, Kubo T, Miyabayashi T, Yuan X, Xu Q, Dong G, Zhan Q, Li C, Fujiyama A, Toyoda A, Lu T, Feng Q, Qian Q, Li J, Han B. A map of rice genome variation reveals the origin of cultivated rice. Nature. 2012;490(7421):497-501. DOI: 10.1038/nature11532
- Bhatia G, Patterson N, Sankararaman S, Price AL. Estimating and interpreting F ST : The impact of rare variants. Genome Research. 2013;23(9):1514-1521. DOI: 10.1101/gr.154831.113
- Fumagalli M, Vieira FG, Korneliussen TS, Linderoth T, Huerta-Sánchez E, Albrechtsen A, Nielsen R. Quantifying Population Genetic Differentiation from Next-Generation Sequencing Data. Genetics. 2013;195(3):979-992. DOI: 10.1534/genetics.113.154740
评论(0)
登录后即可发表评论。
登录暂无评论,来发表第一条评论吧!